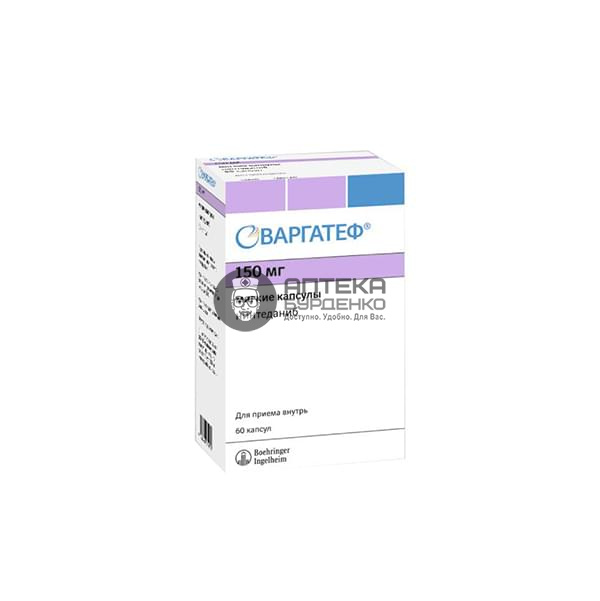
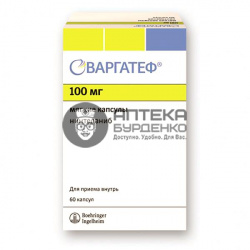
Производитель — Boehringer/Catalent Германия
Препарат — Варгатеф
Действующее вещество — Нинтеданиб
Срок годности – 3 года
Порядок отпуска – По рецепту
Сфера применения – Противоопухолевое средство
Лекарственная форма – Капуслы
Оплата и способ получения - самовывоз
Оплата картой или наличными в аптеке
Форма выпуска, упаковка и состав
Мягкие капсулы желатиновые, продолговатые, непрозрачные, коричневого цвета, содержащие ярко-желтую вязкую суспензию, на одной стороне которых черным цветом напечатан символ компании Берингер Ингельхайм и "150".
| 1 капс. | |
| нинтеданиба этансульфонат | 180.60 мг, |
| что соответствует содержанию нинтеданиба основания | 150.00 мг |
Вспомогательные вещества: триглицериды средней цепи - 161.10 мг, твердый жир - 76.50 мг, лецитин - 1.80 мг.
Состав оболочки капсулы: желатин - 141.84 мг, глицерин 85% - 61.43 мг, титана диоксид (Е171) - 0.39 мг, железа оксид красный (суспензия с глицерином 85%) - 1.24 мг, железа оксид желтый (суспензия с глицерином 85%) - 1.86 мг, чернила Опакод® тип S-1-17823.
10 шт. - блистеры (6) - пачки картонные.
Фармакологическое действие
Механизм действия
Нинтеданиб - ингибитор тирозинкиназы, относящийся к классу малых молекул, блокирующий киназную активность рецепторов фактора роста эндотелия сосудов 1-3 (VEGFR 1-3), рецепторов тромбоцитарного фактора роста α и β (PDGFR α и β) и рецепторов фактора роста фибробластов 1-3 (FGFR 1-3). Кроме того, ингибируются Fms-подобная протеинтирозинкиназа (Flt-3), лимфоцит-специфическая протеинтирозинкиназа (Lck), протоонкогенная протеинтирозинкиназа (Src) и киназы рецептора колониестимулирующего фактора 1 (CSF1R). Нинтеданиб конкурентно взаимодействует с АТФ-связывающим участком этих киназ и блокирует каскады внутриклеточной передачи сигналов, которые, как было продемонстрировано, участвуют в патогенезе ремоделирования фиброзной ткани при интерстициальных заболеваниях легких.
Фармакодинамические эффекты
Опухолевый ангиогенез является процессом, который вносит существенный вклад в рост, прогрессирование и образование метастазов опухоли. Этот процесс преимущественно запускается проангиогенными факторами, такими как фактор роста эндотелия сосудов и фактор роста фибробластов (VEGF и bFGF), секретируемыми опухолевыми клетками, чтобы привлечь эндотелиальные и периваскулярные клетки хозяина и облегчить доставку кислорода и питательных веществ через сосудистую систему. Нинтеданиб эффективно противодействует образованию и развитию сосудистой системы опухоли, приводит к замедлению и остановке роста опухоли.
В исследованиях in vitro на клетках человека было показано, что нинтеданиб ингибирует процессы, предположительно связанные с инициацией фиброзного патогенеза, с высвобождением профибротических медиаторов из моноцитов периферической крови и с поляризацией макрофагов с образованием макрофагов, активированных по альтернативному пути. Было продемонстрировано, что нинтеданиб ингибирует фундаментальные процессы фиброза органов, пролиферации и миграции фибробластов, трансформацию в активный фенотип миофибробласта и секрецию внеклеточного матрикса. В исследованиях на животных с использованием многочисленных моделей ИЛФ (идиопатический легочный фиброз), ИЗЛ-ССД (интерстициальные заболевания легких при системной склеродермии), ИЗЛ-РА (интерстициальные заболевания легких при ревматоидном артрите) и других видов фиброза органов было показано противовоспалительное и противофибротическое действие нинтеданиба в легких, коже, сердце, почках и печени. Нинтеданиб также обладает активностью в отношении сосудов. Он уменьшал апоптоз эндотелиальных клеток микрососудов кожи и замедлял ремоделирование легочных сосудов путем уменьшения пролиферации клеток гладкой мускулатуры сосудов, толщины стенки легочных сосудов и уменьшал процентную долю окклюзированных легочных сосудов.
Фармакокинетика
Фармакокинетика нинтеданиба может считаться линейной в отношении времени (т.е. данные, полученные при применении однократной дозы, могут экстраполироваться на данные, полученные в результате многократного применения). После многократного применения препарата накопление составляет 1.04 при оценке Сmax и 1.38 при оценке AUCt. Остаточные концентрации нинтеданиба остаются стабильными в течение одного года и более.
Всасывание
Сmax нинтеданиба в плазме крови достигается приблизительно через 2-4 ч после приема препарата во время еды (диапазон 0.5-8 ч). Абсолютная биодоступность при дозе 100 мг составляет у здоровых добровольцев 4.69% (90% доверительный интервал (ДИ): 3.615-6.078).
Установлено, что экспозиция нинтеданиба увеличивается пропорционально дозе (в диапазонах доз 50-450 мг 1 раз/сут и 150-300 мг 2 раза/сут). Css в плазме крови достигаются, как максимум, в течение одной недели после начала приема.
Экспозиция нинтеданиба увеличивается после приема пищи примерно на 20% по сравнению с приемом препарата натощак (ДИ: 95.3-152.5%), а всасывание замедляется. Медиана времени достижения Сmax в плазме крови при приеме натощак - 2 ч, после еды - 3.98 ч.
Распределение
Распределение нинтеданиба осуществляется путем двухфазной кинетики. После в/в инфузии во время терминальной фазы наблюдается большой Vd - 1050 л, геометрический коэффициент вариации (gCV) 45%.
Связывание нинтеданиба с белками плазмы человека in vitro считается значительным, связанная фракция составляет 97.8%. Основным белком, участвующим в связывании, считается альбумин сыворотки крови. Нинтеданиб преимущественно распределяется в плазме, соотношение кровь/плазма составляет 0.869.
Нинтеданиб является субстратом для P-гликопротеина (P-gp). Показано, что нинтеданиб in vitro не является субстратом или ингибитором полипептидных переносчиков органических анионов (ОАТР-1В1, ОАТР-1В3, ОАТР-2В1), переносчика органических катионов-2 (ОСТ-2) или белка, ассоциированного с множественной лекарственной устойчивостью-2 (MRP-2). Нинтеданиб также не является субстратом для белка резистентности рака молочной железы (BCRP). In vitro было установлено, что нинтеданиб обладает слабой ингибирующей активностью в отношении ОСТ-1, BCRP и P-gp, что, как считается, имеет небольшую клиническую значимость. Такое же заключение сделано в отношении нинтеданиба как субстрата для ОСТ-1.
Метаболизм
Основной реакцией, участвующей в метаболизме нинтеданиба, является гидролитическое расщепление с помощью эстераз, что приводит к образованию свободного кислого метаболита нинтеданиба. В доклинических исследованиях in vivo установлено, что данный метаболит не обладает эффективностью, несмотря на влияние на целевые рецепторы препарата. В дальнейшем он глюкуронизируется ферментами уридиндифосфат-глюкуронилтрансферазами (UGT1А1, UGT1А7, UGT1А8 и UGT1А10) с образованием глюкуронида.
Считается, что биотрансформация нинтеданиба с участием изоферментов CYP происходит только в небольшой степени, основное участие принимает изофермент CYP3A4. В исследовании ADME у человека основной метаболит, образующийся с участием изоферментов CYP, обнаружить в плазме не удалось. По данным исследования in vitro CYP-зависимый метаболизм составляет примерно 5%, тогда как расщепление, осуществляемое эстеразами, составляет 25%.
Выведение
Общий клиренс из плазмы после в/в инфузии составляет 1390 мл/мин (gCV 28.8%). Экскреция почками неизмененного нинтеданиба в течение 48 ч после приема препарата внутрь составляет примерно 0.05% дозы (gCV 31.5%), а после в/в введения - примерно 1.4% (gCV 24.2%); почечный клиренс составляет 20 мл/мин (gCV 32.6%). После приема внутрь [14С]-нинтеданиба радиоактивный материал выводился преимущественно с желчью и обнаруживался в кале (93.4% дозы, gCV 2.61%). Вклад почечной экскреции в общий клиренс составляет 0.649% дозы (gCV 26.3%). Выведение считается полным (более 90%) через 4 дня после приема. T1/2 нинтеданиба составляет от 10 до 15 ч (gCV примерно 50%).
Зависимость эффекта от экспозиции
Немелкоклеточный рак легкого (НМРЛ). В ходе исследования зависимости нежелательных явлений от фармакокинетики нинтеданиба была установлена тенденция к более частому повышению активности ферментов печени при большей экспозиции нинтеданиба. Подобной зависимости не отмечается для нарушений со стороны ЖКТ.
Для клинических конечных точек анализ взаимосвязи фармакокинетики с эффективностью не проводился. С помощью метода логистической регрессии установлена статистически значимая взаимосвязь между экспозицией нинтеданиба и влиянием на изменения, обнаруживаемые методом динамической контрастной МРТ.
ИЛФ, другие хронические фиброзирующие ИЗЛ с прогрессирующим фенотипом ИЗЛ-ССД. Анализ зависимости "экспозиция-ответ" показал наличие взаимосвязи типа Еmax между воздействием в диапазоне, наблюдавшемся в ряде исследований фазы II и III, и ежегодным уровнем снижения форсированной жизненной емкости легких; ЕС50 составляла около 3-5 нг/мл (относительная стандартная ошибка: 54-67%). Для сравнения, медиана наблюдаемых минимальных концентраций нинтеданиба при применении препарата Варгатеф® в дозе 150 мг 2 раза/сут составляла примерно 10 нг/мл.
В отношении безопасности возможно имеется слабая взаимосвязь между экспозицией нинтеданиба в плазме крови и повышением активности АЛТ и/или ACT. Фактически применяемая доза может быть более существенным прогностическим фактором риска развития диареи любой интенсивности, даже если экспозицию в плазме крови нельзя исключить в качестве определяющего фактора риска.
Фармакокинетика у особых групп пациентов
Фармакокинетические свойства нинтеданиба были сопоставимы у здоровых добровольцев, пациентов с ИЛФ, другими хроническими фиброзирующими ИЗЛ с прогрессирующим фенотипом, ИЗЛ-ССД и НМРЛ. Согласно результатам популяционного фармакокинетического анализа и описательных исследований, на воздействие нинтеданиба не влиял пол (с учетом массы тела), нарушения функции почек легкой и средней степени тяжести (рассчитанная по КК), метастазы в печени, общее состояние больного (оценка по опроснику Восточной Объединенной Онкологической Группы, Eastern Cooperative Oncology Group (ECOG)), употребление алкоголя или генотип Р-гликопротеина. Популяционный фармакокинетический анализ выявил умеренное влияние возраста, массы тела и расовой принадлежности на воздействие нинтеданиба. В связи с тем, что наблюдалась высокая межиндивидуальная вариабельность воздействия, эти влияния не считались клинически значимыми. Тем не менее, рекомендуется тщательное мониторирование пациентов, у которых выявляется несколько факторов риска, представленных ниже.
Возраст
Экспозиция нинтеданиба линейно увеличивается с возрастом. У 45-летних пациентов (5-й процентиль) значение AUCt,ss (в равновесном состоянии на период дозирования) было ниже на 16%, а у 76-летних пациентов (95-й процентиль) выше на 13% по сравнению с пациентами, медиана возраста которых составляла 62 года. Диапазон возраста, оценивавшийся в ходе анализа, составлял 29-85 лет; возраст более 75 лет отмечался примерно у 5% популяции пациентов.
Аналогичные исследования у детей не проводились.
Масса тела
Наблюдается обратная корреляция между массой тела и экспозицией нинтеданиба. У пациентов с массой тела 50 кг (5-й процентиль) величина AUCt,ss увеличивалась на 25%, а у пациентов с массой тела 100 кг (95-й процентиль) уменьшалась на 19% по сравнению с пациентами, медиана массы тела которых составляла 71.5 кг.
Раса
Средняя популяционная экспозиция нинтеданиба на 33-50% выше у пациентов-китайцев, тайваньцев и индийцев, на 16% выше у пациентов японского происхождения, а у пациентов-корейцев - на 16-22% ниже, чем у пациентов европеоидной расы (с поправкой на массу тела). Данные в отношении пациентов негроидной расы являются очень ограниченными, диапазон этих данных сходен с пациентами европеоидной расы.
Нарушения функции печени
В исследовании I фазы при изучении однократного введения препарата значения Сmax и AUC были в 2.2 раза выше у добровольцев с легкими нарушениями функции печени (класс А по шкале Чайлд-Пью; 90% ДИ 1.3-3.7 для Сmax и 1.2-3.8 для AUC соответственно), чем у здоровых добровольцев.
У добровольцев с умеренными нарушениями функции печени (класс В по шкале Чайлд-Пью) значение Сmax (90% ДИ 4.4-13.2) было в 7.6 раза выше и в 8.7 раза выше значение AUC (90% ДИ 5.7-13.1) соответственно, в сравнении со здоровыми добровольцами. В исследовании не принимали участия пациенты с тяжелыми нарушениями функции печени (класс С по шкале Чайлд-Пью).
Показания
местно-распространенный, метастатический или рецидивирующий немелкоклеточный рак легкого (аденокарцинома) после химиотерапии первой линии в комбинации с доцетакселом;
идиопатический легочный фиброз (идиопатический фиброзирующий альвеолит); для лечения и замедления прогрессирования заболевания;
другие хронические фиброзирующие интерстициальные заболевания легких (ИЗЛ) с прогрессирующим фенотипом;
интерстициальные заболевания легких при системной склеродермии.
Режим дозирования
Препарат принимают внутрь, предпочтительно во время еды. Капсулы следует проглатывать целиком, запивая водой, не разжевывая и не разламывая.
Пропуск дозы
Если очередная доза препарата Варгатеф® пропущена, следует продолжить прием препарата в изначально рекомендуемой дозе по расписанию следующего приема препарата. Если доза была пропущена, пациент не должен принимать дополнительную дозу препарата.
НМРЛ
Лечение препаратом Варгатеф® должен назначать и проводить врач, имеющий опыт в назначении противоопухолевой терапии.
Рекомендуемая доза препарата Варгатеф® составляет 200 мг 2 раза/сут с интервалом примерно в 12 ч, со 2 по 21 день стандартного 21-дневного цикла лечения доцетакселом.
Варгатеф® не должен применяться в день начала химиотерапии доцетакселом, т.е. в 1 день лечения.
Максимальная рекомендуемая суточная доза составляет 400 мг.
После окончания применения доцетаксела можно продолжить терапию препаратом Варгатеф® до тех пор, пока сохраняется клинический эффект, или до развития неприемлемой токсичности.
Изменение дозы в случае развития нежелательных реакций
В качестве первоначальной меры для устранения нежелательных реакций рекомендуется временный перерыв в лечении препаратом Варгатеф® до тех пор, пока нежелательная реакция не снизится до уровня, который позволит возобновить терапию (см. таблицы 1 и 2). Лечение можно возобновлять в уменьшенной дозе.
Для обеспечения индивидуальной безопасности и переносимости рекомендуется снижение суточной дозы препарата на 100 мг (т.е. уменьшение разовой дозы на 50 мг), как это описывается в таблицах 1 и 2. Если нежелательная реакция (реакции) сохраняется, т.е. если пациент не переносит препарат в дозе 100 мг 2 раза/сут, лечение следует прекратить.
В случае специфического повышения активности АСТ/АЛТ более чем в 3 раза по сравнению с ВГН в сочетании с повышением концентрации общего билирубина в 2 и более раза по сравнению с ВГН и ЩФ менее чем в 2 раза по сравнению с ВГН (см. таблицу 2), применение препарата Варгатеф® следует временно прекратить. Если не будет установлена альтернативная причина нарушений, Варгатеф® следует окончательно отменить.
Таблица 1. Информация об изменении дозы в случае развития диареи, рвоты и других негематологических или гематологических нежелательных явлений, исключая повышение активности печеночных ферментов (см. таблицу 2)
| Нежелательная реакция* | Изменение дозы |
|---|---|
| Диарея 2 степени тяжести в течение более 7 дней подряд, несмотря на антидиарейное лечение,
или Диарея ≥3 степени тяжести, несмотря на антидиарейное лечение |
После временного прекращения лечения и уменьшения тяжести реакции до 1 степени или восстановления исходного состояния пациента рекомендуется снижение дозы с 200 мг 2 раза/сут до 150 мг 2 раза/сут.
При необходимости рекомендуется повторное снижение дозы со 150 мг 2 раза/сут до 100 мг 2 раза/сут |
| Рвота ≥2 степени тяжести
и/или Тошнота ≥3 степени тяжести, несмотря на применение противорвотной терапии |
|
| Другая негематологическая или гематологическая нежелательная реакция ≥3 степени тяжести |
* Общие терминологические критерии для нежелательных явлений - СТСАЕ (Common Terminology Criteria for Adverse Events).
Таблица 2. Информация об изменении дозы в случае повышения активности ACT и/или АЛТ и повышения концентрации билирубина
| Повышение ACT/АЛТ и билирубина | Изменение дозы |
|---|---|
| Повышение активности ACT и/или АЛТ в >2.5 раза по сравнению с ВГН в сочетании с повышением общего билирубина в ≥1.5 раза по сравнению с ВГН
или Повышение значений ACT и/или АЛТ в >5 раз по сравнению с ВГН |
После временного прекращения лечения и снижения активности трансаминаз до ≤2.5 раза по сравнению с ВГН в сочетании со снижением билирубина до нормы, доза снижается с 200 мг 2 раза/сут до 150 мг 2 раза/сут и, если еще одно снижение дозы считается необходимым, то со 150 мг 2 раза/сут до 100 мг 2 раза/сут |
| Повышение значений ACT и/или АЛТ в >3 раза по сравнению с ВГН в сочетании с повышением общего билирубина в ≥2 раза по сравнению с ВГН и повышением ЩФ в <2 раза по сравнению с ВГН | Если альтернативная причина нарушений не будет установлена, то препарат Варгатеф® следует окончательно отменить |
ИЛФ, другие хронические фиброзирующие ИЗЛ с прогрессирующим фенотипом и ИЗЛ-ССД
Лечение препаратом Варгатеф® следует назначать и проводить под контролем врача, имеющего опыт диагностики и лечения заболеваний, при которых показан препарат.
Рекомендуемая доза препарата составляет 150 мг 2 раза/сут, приблизительно через каждые 12 ч.
Максимальная суточная доза составляет 300 мг.
Изменение дозы в случае развития нежелательных реакций
При развитии нежелательных реакций, таких как диарея, тошнота и рвота в дополнение к симптоматической терапии, при необходимости, рекомендуется снижение дозы или временное прерывание лечения до тех пор, пока нежелательная реакция не снизится до уровня, который позволит возобновить терапию. Лечение препаратом Варгатеф® может быть возобновлено в полной дозе (150 мг 2 раза/сут) или в сниженной дозе (100 мг 2 раза/сут). Если пациент не переносит дозу препарата 100 мг 2 раза/сут, лечение препаратом Варгатеф® следует прекратить.
В случае прерывания лечения вследствие повышения активности трансаминаз (ACT или АЛТ) более чем в 3 раза по сравнению с ВГН после восстановления показателей до нормальных значений рекомендовано возобновить терапию в уменьшенной дозе (100 мг 2 раза/сут). Впоследствии доза может быть увеличена до полной дозы (150 мг 2 раза/сут).
Особые группы пациентов
Детский возраст
Безопасность и эффективность препарата у пациентов детского возраста в клинических исследованиях не изучалась.
Пожилой возраст (>65 лет)
Не отмечено никаких различий по безопасности и эффективности применения препарата у пациентов пожилого возраста (>65 лет) по сравнению с пациентами моложе 65 лет. Исходной коррекции дозы препарата в зависимости от возраста пациента не требуется.
Раса и масса тела
Основываясь на данных популяционного фармакокинетического анализа, исходная коррекция дозы препарата Варгатеф® в зависимости от расы и массы тела не требуется. Данные по безопасности у пациентов негроидной расы ограничены.
Нарушения функции почек
Почками выводится менее 1% однократной дозы нинтеданиба. У пациентов с нарушениями функции почек легкой или средней степени изменения начальной дозы не требуется. У пациентов с тяжелыми нарушениями функции почек (КК <30 мл/мин) безопасность, эффективность и фармакокинетика нинтеданиба не изучались.
Нарушения функции печени
Нинтеданиб выводится преимущественно с желчью (через кишечник) (>90%). У пациентов с нарушениями функции печени легкой и средней степени тяжести (класс А по шкале Чайлд-Пью, класс В по шкале Чайлд-Пью) концентрация препарата в крови повышалась. У пациентов с нарушениями функции печени средней и тяжелой степени (классы В и С по шкале Чайлд-Пью) безопасность, эффективность и фармакокинетика нинтеданиба не изучались. Поэтому лечение пациентов с нарушениями функции печени средней и тяжелой степени препаратом Варгатеф® не рекомендуется.
НМРЛ
У пациентов с нарушениями функции печени легкой степени тяжести (класс А по шкале Чайлд-Пью) изменения начальной дозы не требуется.
ИЛФ, другие хронические фиброзирующие ИЗЛ с прогрессирующим фенотипом и ИЗЛ-ССД
Для пациентов с нарушениями функции печени легкой степени тяжести (класс А по шкале Чайлд-Пью) рекомендованная доза препарата Варгатеф® составляет 100 мг 2 раза/сут с интервалом примерно в 12 ч. Для устранения нежелательных реакций у данной категории пациентов следует рассмотреть возможность временного перерыва в лечении препаратом или окончательного прекращения терапии.
За информацией о дозировании, способе применения и модификации дозы доцетаксела следует обратиться к соответствующей инструкции по применению этого препарата.
Побочное действие
Частота побочных реакций, приведенных ниже, изложена в соответствии со следующей градацией: очень часто (≥1/10); часто (≥1/100; <1/10); нечасто (≥1/1000; <1/100); редко (≥1/10000; <1/1000); очень редко (<1/10000); неизвестно (частота не может быть оценена по доступным данным). Данные о побочных реакциях также учитывают опыт пострегистрационного применения.
НМРЛ
Наиболее частыми нежелательными реакциями, считавшимися связанными с применением нинтеданиба, были диарея, повышение активности ферментов печени (АЛТ и ACT) и рвота.
| Система органов | Побочная реакция | Частота возникновения |
|---|---|---|
| Инфекции и инвазии | абсцесс, сепсис3 | часто |
| Со стороны крови и лимфатической системы | нейтропения3 с возможным риском инфекционных осложнений1, таких как пневмония1,2 | очень часто |
| фебрильная нейтропения3; лейкопения1, тромбоцитопения | часто | |
| Метаболические нарушения и нарушения питания | снижение аппетита, нарушение электролитного баланса, включая гипокалиемию | очень часто |
| обезвоживание, снижение массы тела | часто | |
| Со стороны нервной системы | периферическая невропатия1 | очень часто |
| головная боль | часто | |
| астения1,2 | неизвестно | |
| Со стороны сосудов | кровотечения2 | очень часто |
| повышение АД, венозная тромбоэмболия | часто | |
| артериальная тромбоэмболия1,2 | неизвестно | |
| Со стороны ЖКТ | диарея, рвота, тошнота, боль в животе | очень часто |
| перфорации ЖКТ2, панкреатит4 | нечасто | |
| Со стороны гепатобилиарной системы | повышение активности АСТ, АЛТ, повышение активности ЩФ | очень часто |
| повышение активности ГГТ, повышение концентрации билирубина | часто | |
| лекарственное поражение печени | нечасто | |
| Со стороны почек | почечная недостаточность1 | неизвестно |
| Со стороны дыхательной системы | интерстициальная болезнь легких1,2, одышка1,2 | неизвестно |
| Со стороны кожи и подкожных тканей | мукозит1, включая стоматит, сыпь, алопеция | очень часто |
| зуд | часто |
1 Данные побочные реакции наблюдались при проведении клинических исследований, однако связь с приемом препарата Варгатеф® не доказана.
2 В клинических исследованиях частота встречаемости данных побочных реакций у пациентов, принимавших нинтеданиб в комбинации с доцетакселом, не превышала частоту встречаемости таковых у пациентов, принимавших плацебо в комбинации с доцетакселом.
3 Следует обратиться также к инструкции по медицинскому применению доцетаксела.
4 Случаи панкреатита были зафиксированы у пациентов, принимавших нинтеданиб при лечении ИЛФ и НМРЛ. Большая часть этих случаев была зафиксирована у пациентов с показанием ИЛФ.
Диарея является частым нежелательным явлением со стороны ЖКТ. Отмечается тесная временная связь между развитием диареи и применением доцетаксела. В клиническом исследовании LUME-Lung 1 диарея легкой и средней степени тяжести отмечалась у большинства пациентов. Диарея ≥3 степени тяжести при применении комбинированного лечения отмечалась у 6.3% пациентов, тогда как при применении одного доцетаксела - только у 3.6% пациентов.
Такие частые побочные эффекты, как тошнота и рвота, в большинстве случаев были легкой или средней степени тяжести.
По данным клинических исследований применение препарата Варгатеф® в комбинации с доцетакселом сопровождалось более частым развитием нейтропении ≥3 степени тяжести (по критериям СТСАЕ), чем в случае применения одного доцетаксела.
Повышение активности печеночных ферментов (АЛТ, АСТ, ЩФ, ГГТ) или концентрации билирубина было в большинстве случаев обратимым при уменьшении дозы или прерывании терапии.
Ингибирование VEGFR способно привести к увеличению риска кровотечений. В клинических исследованиях у пациентов с аденокарциномой, принимавших Варгатеф®, повышение частоты кровотечений было сравнимо в обеих лечебных группах. Самым частым видом кровотечений было носовое кровотечение легкой или средней степени тяжести. Дисбаланса легочных или смертельных кровотечений не наблюдалось, о церебральных кровотечениях не сообщалось. Большинство летальных кровотечений были опухоль-ассоциированными.
В пострегистрационном периоде наблюдались случаи несерьезных и серьезных кровотечений, некоторые из которых приводили к летальному исходу. У пациентов с кровотечениями 3 или 4 степени тяжести следует тщательно оценить пользу и риск продолжения терапии препаратом Варгатеф®, а также необходимо рассмотреть возможность прекращения данной терапии. При возобновлении терапии препаратом Варгатеф® рекомендуется назначать сниженную суточную дозу.
Частота артериальной тромбоэмболии в двух лечебных группах исследования LUME-Lung 1 была сравнимой. Пациенты с недавно перенесенным инфарктом миокарда или инсультом из исследования исключались.
Частота перфораций ЖКТ в отдельных лечебных группах в клинических исследованиях была сопоставима.
ИЛФ, другие хронические фиброзирующие ИЗЛ с прогрессирующим фенотипом и ИЗЛ-ССД
Наиболее частыми нежелательными реакциями, связанными с применением нинтеданиба, были диарея, тошнота и рвота, боль в области живота, снижение аппетита, снижение массы тела и повышение активности ферментов печени.
| Побочная реакция | Частота возникновения | ||
|---|---|---|---|
| ИЛФ | Другие
хронические фиброзирующие ИЗЛ с прогрессирующим фенотипом |
ИЗЛ-ССД | |
| Метаболические нарушения и нарушения питания | |||
| снижение аппетита | часто | очень часто | часто |
| снижение массы тела | часто | часто | часто |
| Со стороны сосудов | |||
| кровотечение1,2 | часто | часто | часто |
| повышение АД | нечасто | часто | часто |
| Со стороны крови и лимфатической системы | |||
| тромбоцитопения | нечасто | нечасто | нечасто |
| Со стороны ЖКТ | |||
| диарея, тошнота,
боль в области живота |
очень
часто |
очень часто | очень
часто |
| рвота | часто | очень часто | очень
часто |
| панкреатит | нечасто | нечасто | неизвестно |
| Со стороны гепатобилиарной системы | |||
| повышение активности
печеночных ферментов |
очень
часто |
очень часто | очень
часто |
| повышение активности АЛТ | часто | очень часто | часто |
| повышение активности АСТ,
повышение активности ГГТ |
часто | часто | часто |
| повышение активности ЩФ | нечасто | часто | часто |
| повышение концентрации
билирубина |
нечасто | нечасто | неизвестно |
| лекарственное
поражение печени |
нечасто | часто | нечасто |
| Со стороны кожи и подкожных тканей | |||
| сыпь | часто | часто | нечасто |
| зуд | нечасто | нечасто | нечасто |
| алопеция | нечасто | нечасто | неизвестно |
| Со стороны нервной системы | |||
| головная боль | часто | часто | часто |
1 Представленный термин описывает более широкую группу нежелательных явлений, нежели чем отдельное состояние или термин, предусмотренный MedDRA.
2 В пострегистрационном периоде наблюдались случаи несерьезных и серьезных кровотечений, некоторые из которых приводили к летальному исходу.
В клинических исследованиях диарея была наиболее часто репортируемым желудочно-кишечным явлением. У большинства пациентов данные явления были легкой и средней степени тяжести и отмечались на протяжении первых 3 месяцев лечения. В исследованиях INPULSIS диарея отмечалась у 62.4% по сравнению с 18.4% пациентов, получавших препарат Варгатеф® или плацебо соответственно. Диарея стала причиной снижения дозы у 10.7% пациентов, а прекращения терапии препаратом Варгатеф® - у 4.4% пациентов. В исследовании INBUILD у пациентов с другими хроническими фиброзирующими ИЗЛ с прогрессирующим фенотипом диарея была зарегистрирована у 66.9% пациентов, получавших лечение препаратом Варгатеф® по сравнению с 23.9%, получавших плацебо. Диарея стала причиной снижения дозы препарата Варгатеф® у 16.0% пациентов и причиной прекращения терапии у 5.7% пациентов.
В исследовании SENSCIS у пациентов с ИЗЛ-ССД диарея отмечалась у 75.7% в сравнении с 31.6% пациентов, получавших препарат Варгатеф® и плацебо соответственно. Диарея стала причиной снижения дозы препарата Варгатеф® у 22.2% пациентов и причиной прекращения терапии препаратом у 6.9% пациентов.
Тошнота и рвота были часто сообщаемыми нежелательными явлениями. У большинства пациентов отмечалась тошнота и рвота легкой или средней степени тяжести. Тошнота стала причиной прекращения лечения препаратом нинтеданиб у 2% пациентов, рвота стала причиной прекращения лечения у 0.8% пациентов. В исследовании INBUILD частота возникновения тошноты и рвоты, приводящих к прекращению применения препарата Варгатеф®, составила 0.3% и 0.9% соответственно. В исследовании SENSCIS тошнота и рвота стали причиной прекращения лечения препаратом Варгатеф® у 2.1% и 1.4% пациентов соответственно.
Ингибирование VEGFR может быть связано с повышением риска развития кровотечений.
В клинических исследованиях частота развития кровотечений у пациентов была незначительно выше в группе препарата Варгатеф® или сопоставимой между группами:
10.3% по сравнению с 7.8% в группе плацебо в исследовании INPULSIS;
11.1% по сравнению с 12.7% в группе плацебо в исследовании INBUILD;
11.1% по сравнению с 8.3% в группе плацебо в исследовании SENSCIS.
Наиболее частыми нежелательными явлениями в виде кровотечений были носовые кровотечения, не относившиеся к категории серьезных. Серьезные кровотечения возникали нечасто и с одинаковой частотой в обеих группах терапии:
1.3% по сравнению с 1.4% в группе плацебо в исследовании INPULSIS;
0.9% по сравнению с 1.5% в группе плацебо в исследовании INBUILD;
1.4% по сравнению с 0.7% в группе плацебо в исследовании SENSCIS.
В пострегистрационном периоде наблюдались случаи несерьезных и серьезных кровотечений, некоторые из которых приводили к летальному исходу. Из клинических исследований исключались пациенты с инфарктом миокарда или инсультом в ближайшем анамнезе. В клинических исследованиях случаи развития артериальной тромбоэмболии встречались нечасто:
2.5% по сравнению с 0.7% в группе плацебо в исследовании INPULSIS;
0.9% по сравнению с 0.9% в группе плацебо в исследовании INBUILD;
0.7% по сравнению с 0.7 % в группе плацебо в исследовании SENSCIS.
В исследовании INPULSIS у большего числа пациентов в группе препарата Варгатеф® развивался инфаркт миокарда (1.6%) по сравнению с группой плацебо (0.5%), в то время как нежелательные реакции в виде ИБС были сравнимы в группах нинтеданиба и плацебо. В исследованиях INBUILD и SENSCIS инфаркт миокарда встречался редко в группе пациентов, получавших препарат Варгатеф® - 0.9% по сравнению с 0.9% в группе плацебо в исследовании INBUILD; 0% по сравнению с 0.7% в группе плацебо в исследовании SENSCIS.
Противопоказания
гиперчувствительность к нинтеданибу, сое или арахису, или любому вспомогательному компоненту препарата;
нарушения функции печени средней и тяжелой степени (опыт применения отсутствует);
тяжелые нарушения функции почек (КК <30 мл/мин) (опыт применения отсутствует)*;
активные метастазы в головной мозг (опыт применения отсутствует);
беременность;
период грудного вскармливания;
возраст до 18 лет (опыт применения отсутствует).
Условия хранения
Препарат следует хранить в недоступном для детей месте в оригинальной упаковке при температуре не выше 25°С.
Срок годности
Срок годности - 3 года. Не применять после истечения срока годности.
Условия реализации
Препарат отпускается по рецепту.
Пн-Вс c 10:00 до 21:00